
¿Está tu organización preparada para la inspección mediante IA?
La inspección de la IA no es algo nuevo para los organismos reguladores. Las expectativas ya están bien definidas. La cuestión clave es si tu organización puede demostrarlas de forma fiable.
Escrito por Tracy Hibbs y Tony Sacchetti, Waters Corporation
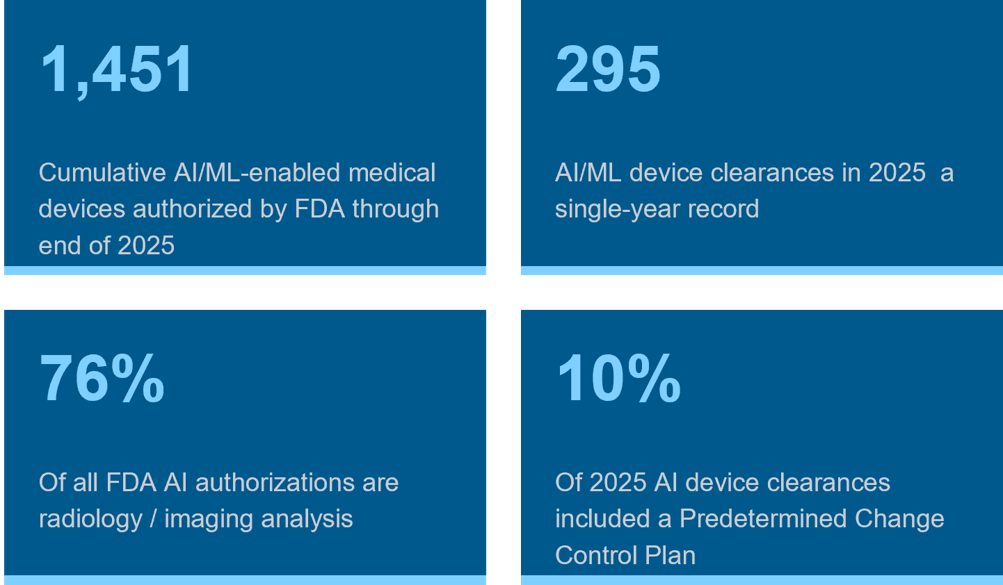
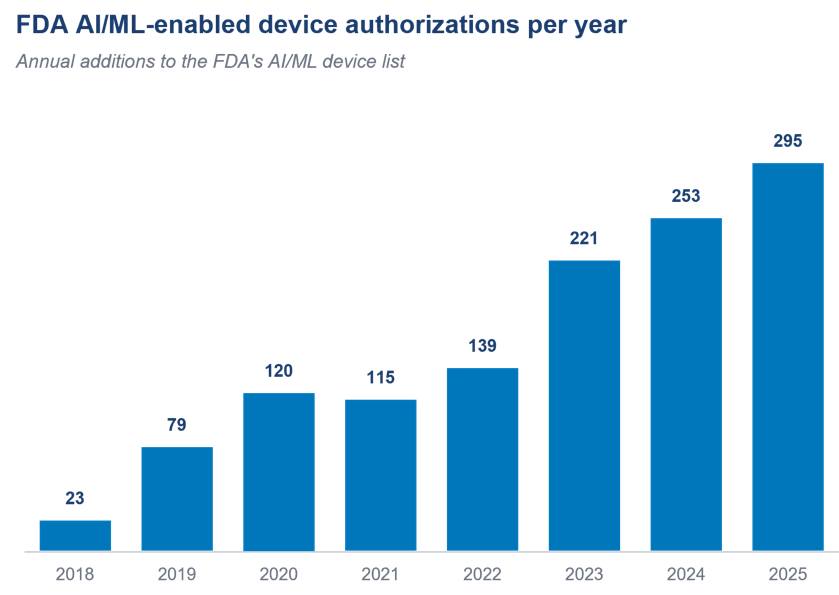
La exploración de la inteligencia artificial (IA) y el aprendizaje automático (ML) en laboratorios regulados que se rigen por las Buenas Prácticas de Fabricación Vigentes (CGMP) puede ser algo nuevo para su organización. Sin embargo, la inspección de la IA no es algo nuevo para las autoridades reguladoras. Si tomamos como ejemplo a la FDA, el uso de autorizaciones de dispositivos médicos basados en IA y ML ha crecido de forma notable desde 2018, tal y como se muestra en el gráfico siguiente.1,2
Expectativas normativas: los aspectos fundamentales se mantienen
Como sector, llevamos años debatiendo la regulación de la inteligencia artificial, mientras que los organismos reguladores han actuado con rapidez para hacer frente a los rápidos cambios tecnológicos. Los aspectos fundamentales siguen siendo los mismos: data integrity, la gobernanza de los datos y la gestión de riesgos siguen siendo los pilares de la supervisión de la IA, y los inspectores están prestando una atención aún mayor a estos principios fundamentales.
Las directrices fundamentales que se utilizan a diario y que se incorporan a su Sistema de Calidad Farmacéutica (PQS) no han sufrido cambios. La guía ICH Q9(R1)«Gestión de riesgos de calidad»³ y las «Buenas prácticas de la PIC/S para la gestión e integridad de los datos enentornos regulados por lasBPF/BPD»⁴ siguen constituyendo la base de un uso responsable. Documentos y borradores de directrices más recientes amplían esa base específicamente a la IA, incluyendo el Anexo22 de la EMA⁵ y los «Principios rectores de buenas prácticas de IA en el desarrollo de medicamentos», publicados conjuntamente por la FDA y la EMA.⁶
Entre todos ellos, hay orientación más que suficiente para diseñar una estrategia responsable de adopción de la IA. Para obtener una visión más amplia del panorama normativo, lee nuestra entrada de blog titulada «La IA en las buenas prácticas de fabricación (GMP): cómo adaptarse a las expectativas cambiantes de los laboratorios regulados».
La aplicación de la ley no es algo teórico
Las inspecciones y autorizaciones realizadas hasta la fecha se han basado en la normativa vigente y en las directrices ya aprobadas. Las medidas reguladoras también se han basado en ellas. La FDA publicó varias cartas de advertencia en las que se hacía referencia a la IA entre 2023 y 2026, y una carta de advertencia sobre las buenas prácticas de fabricación (CGMP) de abril de 2026 fue la primera en citar el uso inadecuado de la IA como una deficiencia independiente en materia de CGMP.7
Citando el artículo 21 CFR 211.22(c) 8 y las responsabilidades de la unidad de control de calidad, el mensaje de la carta de advertencia es claro: si se utiliza la inteligencia artificial (IA) para apoyar las actividades relacionadas con las buenas prácticas de fabricación actuales (CGMP), las recomendaciones y los resultados generados por los agentes de IA deben ser revisados y aprobados por un representante humano autorizado de su unidad de calidad (QU).
La responsabilidad de la unidad de calidad no se ve mermada cuando interviene la IA
La responsabilidad no cambia. El uso de la asistencia de la IA no reduce las obligaciones de su personal cualificado. Es fundamental que su responsable de calidad (QU) sepa dónde se utiliza la IA en toda la organización. Si actualmente no se dispone de esa visibilidad, conseguirla debe ser una prioridad inmediata.
Los socios de la cadena de suministro también entran en el ámbito de aplicación. Las organizaciones de desarrollo y fabricación por contrato (CDMO) y los laboratorios de ensayo por contrato operan como extensiones del fabricante, y los inspectores siguen tratándolos como tales. Si una organización contratada utiliza la IA para redactar registros de lotes, especificaciones o procedimientos operativos estándar (SOP) sin un marco de control, el riesgo se transfiere al promotor. Los acuerdos de calidad y las auditorías de proveedores deben abordar ahora de forma explícita el uso de la IA: aplicaciones permitidas, requisitos de supervisión humana, derechos de auditoría y expectativas en materia de pruebas.
Tu IA recibe una valoración, tanto si la has valorado formalmente como si no.
El borrador del marcoFDA9 ofrece una forma práctica de evaluar la carga regulatoria. La complejidad del sistema de IA y su impacto en la calidad del producto definen la categoría, y la intersección indica el nivel de supervisión necesario. Este principio se mantiene en todas las directrices: la supervisión debe ser proporcional al riesgo para la calidad del producto y la seguridad del paciente.
Si nos fijamos en las categorías de riesgo, las expectativas varían:
| Categoría | Expectativa |
| Mínimo | Solo documentación, supervisión básica. |
| Bajo | Validación básica, seguimiento rutinario. |
| Medio | Validación mejorada y seguimiento continuo. |
| Alto | Validación exhaustiva y supervisión normativa. |
| Crítico | Aprobación reglamentaria previa completa. |
Un sistema de IA no clasificado no es sinónimo de un sistema no regulado. Los inspectores asignarán una categoría independientemente de que tu organización lo haya hecho o no, y esperarán que los controles y las pruebas se ajusten a ella.
Hay ciertas expectativas en tus inspecciones
Si mañana viniera un inspector a realizar una auditoría, ¿podrías responder a cada una de estas cinco preguntas con seguridad y aportando pruebas documentadas?
- ¿En qué partes de sus flujos de trabajo de CGMP/GxP se utiliza actualmente la IA y en qué nivel de riesgo?
- ¿Quién revisa y aprueba los resultados generados por la IA, y cuál es la documentación que lo acredita?
- ¿Cómo se separan los datos de entrenamiento de los de validación y prueba?
- ¿Cómo se detecta la deriva de los datos y el deterioro del rendimiento de los modelos en entorno de producción?
- ¿Cuál es vuestro plan de alfabetización en IA y vuestro modelo de gobernanza de la IA autónoma para el personal?
¿En qué momento se rompe el control?
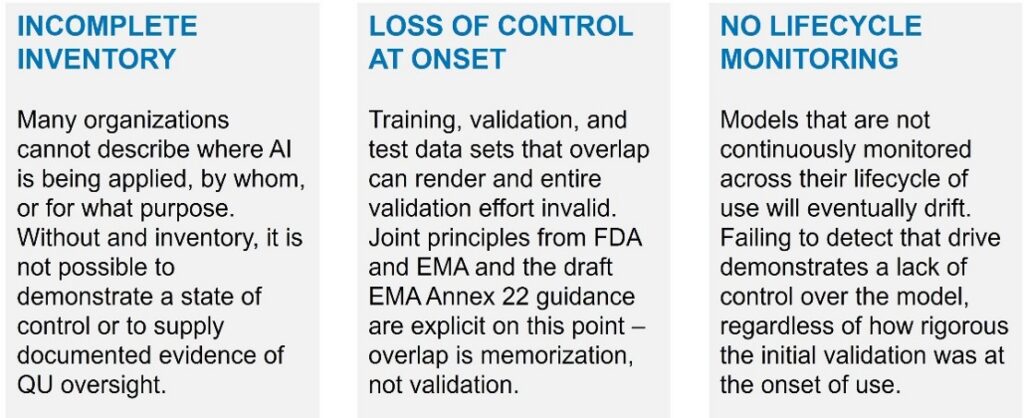
Demostrar que se mantiene el control es esencial en los laboratorios regulados. Con el uso de la IA, esta demostración podría fallar de varias formas previsibles. Cada uno de los patrones que se indican a continuación se corresponde con una de las cinco preguntas de los inspectores mencionadas anteriormente:
Ahora es el momento de prepararse
Ahora es el momento de evaluar tu grado de preparación para la adopción de la IA en el marco de una normativa global en constante evolución. Tanto si estás explorando la IA por primera vez como si estás ampliando las capacidades existentes, el cumplimiento de las expectativas normativas permite aprovechar todo el potencial de la IA sin comprometer la calidad del producto ni la seguridad de los pacientes.
Connect with one of our experts para ayudarte a evaluar tu preparación para la IA y para las inspecciones relacionadas con la IA.
Referencias
- Resumen anual de Innolitics sobre el proceso 510(k) (2025)
- Imaging Wire · Lista de dispositivos de IA/ML de la FDA (diciembre de 2025)
- ICH Q9(R1): Gestión de riesgos de calidad
- PIC/S PI 041-1, Buenas prácticas para la gestión y la integridad de los datos en entornos regulados por las buenas prácticas de fabricación (GMP) y las buenas prácticas de distribución (GDP)
- Anexo 22 de la EMA (borrador de 2025)
- Principios rectores de la FDA y la EMA sobre las buenas prácticas en materia de IA en el desarrollo de medicamentos (enero de 2026)
- Carta de advertencia de la FDA n.º 722591 (abril de 2026)
- Código de Regulaciones Federales de los Estados Unidos, 21 CFR 211.22
- Consideraciones de la FDA sobre el uso de la inteligencia artificial para respaldar la toma de decisiones reguladoras relativas a medicamentos y productos biológicos: Marco de clasificación de riesgos de IA/ML (borrador de enero de 2025)
Recursos adicionales
Puestos relacionados
Madurez de la IA en las BPF: Acelera tu transición digital a velocidad warp, de forma segura
La mayoría de los proyectos de IA fracasan. Las organizaciones que tienen éxito son aquellas que establecen un marco de gobernanza antes de buscar la rapidez. Escrito por Tracy Hibbs y Tony Sacchetti, de Waters Corporation. La inteligencia artificial (IA) está llamada a asumir las tareas rutinarias y transformarlas en flujos de trabajo totalmente automatizados. En la actualidad, el 80 % de los proyectos de IA fracasan.1 Al igual que ocurre con la mayoría de las tecnologías que suponen un cambio de paradigma, esta…
La IA en las buenas prácticas de fabricación (GMP): cómo adaptarse a las expectativas cambiantes de los laboratorios regulados
Por qué el año 2026 marca el paso de las directrices a la aplicación de la normativa y qué significa esto para tu organización en este momento. Escrito por Tracy Hibbs y Tony Sacchetti, de Waters Corporation. Las autoridades reguladoras ya están inspeccionando el uso de la IA: ¿hasta qué punto está preparada tu organización? Durante años, la industria farmacéutica ha estado a la espera de que se aclarara la normativa sobre el uso de la inteligencia artificial (IA) y el aprendizaje automático…
Basado en el control y respaldado por datos: por qué es importante la supervisión rigurosa en el control de calidad farmacéutico
Verificación de la etapa 3: Establecimiento y mantenimiento de un estado de control. En el control de calidad (CC) farmacéutico, la consistencia debería significar algo más que el hecho de que un analista termine su turno aliviado porque los resultados han sido repetibles y no se han producido fallos evidentes. Debería significar tener la confianza suficiente en el proceso, los controles y los datos para saber que esos…
Temas populares
ACQUITY QDa (17) bioanálisis (14) productos biológicos (17) biofarmacia (50) biofarmacéutico (60) bioterapéuticos (24) estudio de caso (22) cromatografía (16) integridad de los datos (29) HPLC (17) informática (12) LC-MS (36) cromatografía líquida (LC) (35) detección de masas (17) espectrometría de masas (MS) (68) desarrollo de métodos (16) análisis de partículas (21) cumplimiento normativo (16)